



Expo
ver canal
ver canal
ver canal
ver canal
ver canal
ver canal
ver canal
ver canal
Química ClínicaDiagnóstico Molecular
InmunologíaMicrobiologíaPatologíaTecnologíaIndustria
Eventos
Webinars

- Un estudio cuestiona los requisitos generales de ayuno antes de los análisis de sangre rutinarios
- Nuevos hallazgos sobre ADN fetal podrían mejorar las pruebas prenatales no invasivas
- Sonda Raman no invasiva con IA distingue cánceres de piel de tejido normal
- Ensayo rápido de dímero D ayuda a descartar y monitorizar trastornos trombóticos graves
- Encuesta global subraya la necesidad de estandarizar pruebas de biomarcadores óseos
- Prueba sanguínea de ERM predice riesgo de recurrencia tras cirugía de melanoma
- ARN en orina mejora detección y monitoreo del cáncer de vejiga
- Un panel de ARN en sangre predice riesgo de cáncer de pulmón años antes del diagnóstico
- Prueba de ADN en bilis detecta señales tumorales antes del diagnóstico convencional de cáncer
- Un nuevo análisis de sangre podría ayudar a predecir la escoliosis grave en adolescentes
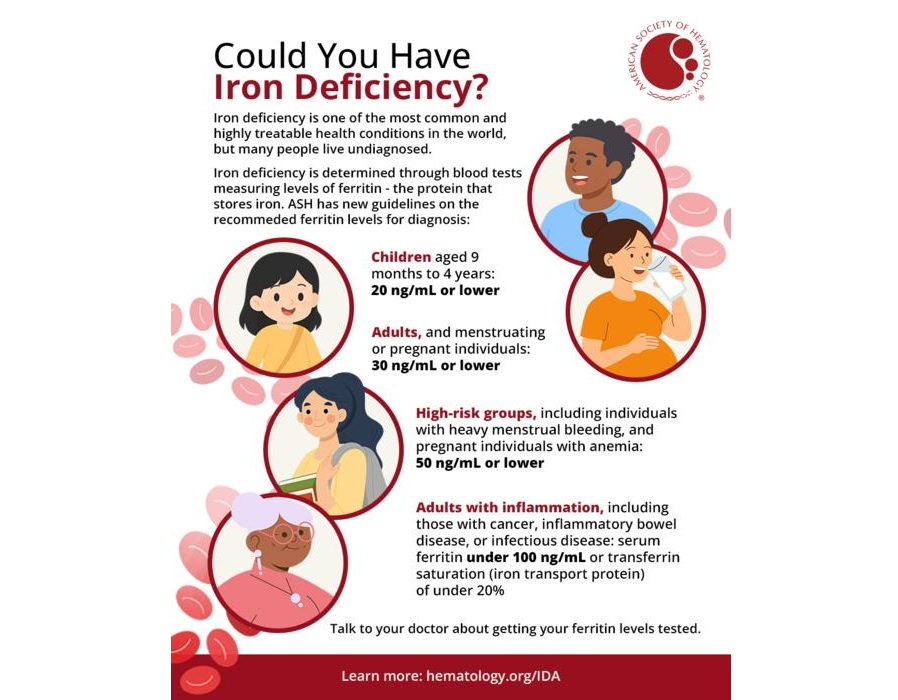
- Umbrales actualizados de ferritina mejoran la detección de la deficiencia de hierro
- Variabilidad en pruebas de enfermedad residual en LMA impulsa esfuerzos de estandarización
- Revelan mecanismo molecular oculto detrás del trastorno de coagulación sanguínea TIH
- Anemia limítrofe podría implicar mayor riesgo del que indican los umbrales actuales
- Un marco guiado por biomarcadores busca orientar el tratamiento del linfoma de células del manto
- Las muestras rutinarias de sangre neonatal permiten medir niveles de anticuerpos contra el EGB
- Un análisis de sangre diferencia las infecciones bacterianas y virales en lactantes febriles
- Nueva prueba de autoanticuerpos busca detectar diabetes tipo 1 antes de la aparición de síntomas
- Estrategia de monitoreo del VIH utiliza niveles de fármacos para orientar pruebas de resistencia
- Werfen amplía pruebas automatizadas de SAF con reactivo IgA autorizado por la FDA y marcado CE
- Flujo de trabajo genómico identifica patógenos fúngicos más rápido que los hemocultivos
- Prueba PCR múltiple autorizada por la FDA detecta 13 patógenos respiratorios en una sola muestra
- Panel molecular de una hora amplía pruebas de infecciones sanguíneas por patógenos gramnegativos
- La FDA autoriza un sistema rápido de sensibilidad antimicrobiana fenotípica para hemocultivos positivos
- Nueva prueba de orina amplía análisis de micotoxinas a 31 marcadores para evaluar mejor la exposición
- ADLM pide actualizar CLIA para apoyar el uso seguro de IA en medicina de laboratorio
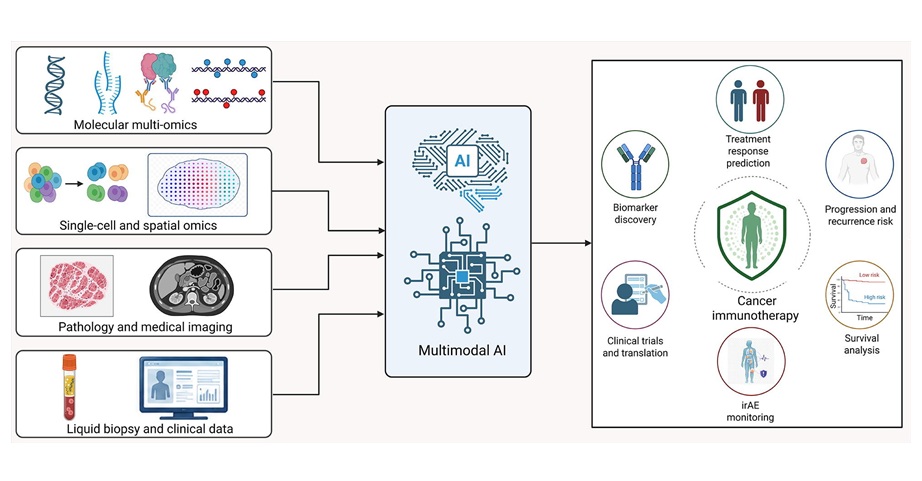
- Marco de IA multimodal busca orientar decisiones sobre inmunoterapia contra el cáncer
- Nueva centrífuga multipropósito combina alta capacidad con refrigeración sostenible
- Sistema de expresión con vesículas bacterianas agiliza producción de proteínas para diagnóstico del cáncer
- Sistema robótico autónomo recibe autorización de la FDA para extracción de sangre
- Siemens Healthineers y Novo colaboran para ampliar acceso a pruebas hepáticas no invasivas
- Mayo Clinic y Thermo Fisher lanzan iniciativa multiómica para identificar señales tempranas de enfermedad
- Tecnología de prueba de cáncer de pulmón basada en esputo recibe patente en Hong Kong
- Unilabs amplía la patología digital en toda su red europea con la plataforma Proscia
- Ensayos de biomarcadores neurológicos basados en sangre autorizados para su uso en Brasil
- Nuevo modelo de IA identifica dónde podría reaparecer el glioblastoma tras cirugía
- Prueba sencilla podría reducir necesidad de estudios invasivos para detectar cáncer uterino
- Las características de vasos sanguíneos tumorales podrían predecir supervivencia en cáncer colorrectal
- La IA multimodal mejora predicción de recurrencia del cáncer de mama
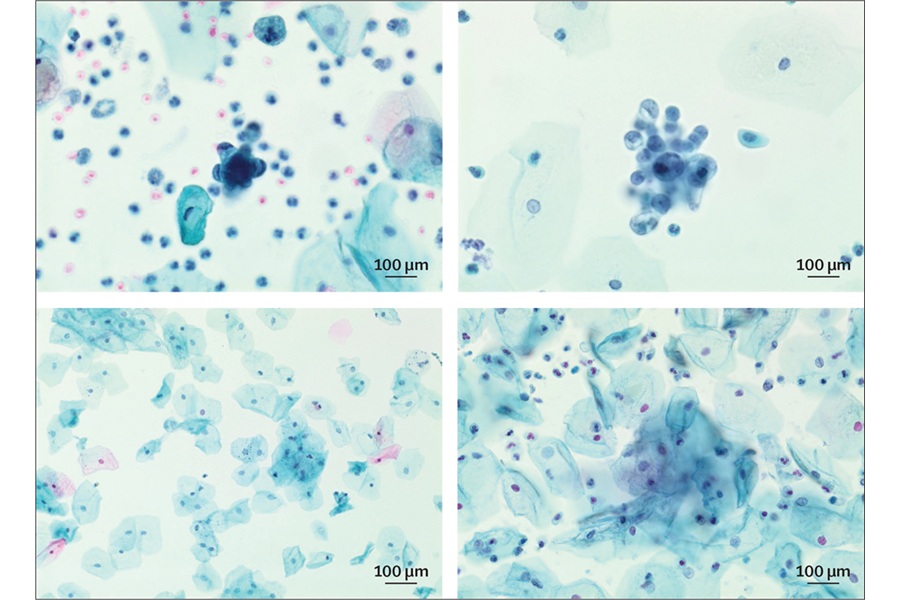
- Herramienta citológica de aprendizaje automático mejora la identificación de células cancerosas
 Expo
- Un estudio cuestiona los requisitos generales de ayuno antes de los análisis de sangre rutinarios
- Nuevos hallazgos sobre ADN fetal podrían mejorar las pruebas prenatales no invasivas
- Sonda Raman no invasiva con IA distingue cánceres de piel de tejido normal
- Ensayo rápido de dímero D ayuda a descartar y monitorizar trastornos trombóticos graves
- Encuesta global subraya la necesidad de estandarizar pruebas de biomarcadores óseos
- Prueba sanguínea de ERM predice riesgo de recurrencia tras cirugía de melanoma
- ARN en orina mejora detección y monitoreo del cáncer de vejiga
- Un panel de ARN en sangre predice riesgo de cáncer de pulmón años antes del diagnóstico
- Prueba de ADN en bilis detecta señales tumorales antes del diagnóstico convencional de cáncer
- Un nuevo análisis de sangre podría ayudar a predecir la escoliosis grave en adolescentes
- Umbrales actualizados de ferritina mejoran la detección de la deficiencia de hierro
- Variabilidad en pruebas de enfermedad residual en LMA impulsa esfuerzos de estandarización
- Revelan mecanismo molecular oculto detrás del trastorno de coagulación sanguínea TIH
- Anemia limítrofe podría implicar mayor riesgo del que indican los umbrales actuales
- Un marco guiado por biomarcadores busca orientar el tratamiento del linfoma de células del manto
- Las muestras rutinarias de sangre neonatal permiten medir niveles de anticuerpos contra el EGB
- Un análisis de sangre diferencia las infecciones bacterianas y virales en lactantes febriles
- Nueva prueba de autoanticuerpos busca detectar diabetes tipo 1 antes de la aparición de síntomas
- Estrategia de monitoreo del VIH utiliza niveles de fármacos para orientar pruebas de resistencia
- Werfen amplía pruebas automatizadas de SAF con reactivo IgA autorizado por la FDA y marcado CE
- Flujo de trabajo genómico identifica patógenos fúngicos más rápido que los hemocultivos
- Prueba PCR múltiple autorizada por la FDA detecta 13 patógenos respiratorios en una sola muestra
- Panel molecular de una hora amplía pruebas de infecciones sanguíneas por patógenos gramnegativos
- La FDA autoriza un sistema rápido de sensibilidad antimicrobiana fenotípica para hemocultivos positivos
- Nueva prueba de orina amplía análisis de micotoxinas a 31 marcadores para evaluar mejor la exposición
- ADLM pide actualizar CLIA para apoyar el uso seguro de IA en medicina de laboratorio
- Marco de IA multimodal busca orientar decisiones sobre inmunoterapia contra el cáncer
- Nueva centrífuga multipropósito combina alta capacidad con refrigeración sostenible
- Sistema de expresión con vesículas bacterianas agiliza producción de proteínas para diagnóstico del cáncer
- Sistema robótico autónomo recibe autorización de la FDA para extracción de sangre
- Siemens Healthineers y Novo colaboran para ampliar acceso a pruebas hepáticas no invasivas
- Mayo Clinic y Thermo Fisher lanzan iniciativa multiómica para identificar señales tempranas de enfermedad
- Tecnología de prueba de cáncer de pulmón basada en esputo recibe patente en Hong Kong
- Unilabs amplía la patología digital en toda su red europea con la plataforma Proscia
- Ensayos de biomarcadores neurológicos basados en sangre autorizados para su uso en Brasil
- Encuentran etiologías de COVID prolongada en muestras de sangre con infección aguda
- Dispositivo novedoso detecta anticuerpos contra la COVID-19 en cinco minutos
- Prueba para COVID-19 mediante CRISPR detecta SARS-CoV-2 en 30 minutos usando tijeras genéticas
- Asocian disbiosis del microbioma intestinal con la COVID-19
- Validan prueba rápida novedosa de antígeno para el SARS-CoV-2 con respecto a su exactitud diagnóstica
- Nuevo modelo de IA identifica dónde podría reaparecer el glioblastoma tras cirugía
- Prueba sencilla podría reducir necesidad de estudios invasivos para detectar cáncer uterino
- Las características de vasos sanguíneos tumorales podrían predecir supervivencia en cáncer colorrectal
- La IA multimodal mejora predicción de recurrencia del cáncer de mama
- Herramienta citológica de aprendizaje automático mejora la identificación de células cancerosas
.jpg)


.jpg)



 Ingresar cliente